
上海交大张礼知团队么艳彩 Journal of the American Chemical Society |突破50%效率天花板—串联电化学循环实现高效单线态氧电合成

文章标题: Breaking the 50% Efficiency Ceiling: A Tandem Electrochemical Cycle for Efficient Singlet Oxygen Electrosynthesis
期刊: Journal of the American Chemical Society (JACS)
发表日期: 2026年(在线发表)
论文DOI: 10.1021/jacs.6c05962
第一作者:赵龙(Long Zhao,上海交通大学)
通讯作者:么艳彩(Yancai Yao,上海交通大学)
通讯单位:
上海交通大学环境科学与工程学院,绿色造纸与资源循环全国重点实验室,上海交通大学深圳研究院
研究背景
单线态氧(¹O₂)是基态三线态氧(³O₂)的第一激发态,作为一种高效、高选择性的氧化剂,在绿色合成、污染物降解和光动力治疗等领域具有重要应用价值。¹O₂对富电子物质(如杂原子化合物、芳香有机物、不饱和生物分子)具有选择性氧化能力,使其在精细化学品合成和药物制造中备受青睐。
然而,传统¹O₂生成方法依赖化学计量氧化剂(如PMS、H₂O₂、ClO₂⁻),存在选择性控制模糊、可持续性差等问题。因此,开发可控、高效的¹O₂合成方法是绿色化学的重要方向。
电化学氧还原为¹O₂合成提供了一条可持续、低成本的路径。然而,传统电化学¹O₂生成遵循以下机制:
阴极反应(一步电子还原):
O2+e−→O2∙−(1)
超氧自由基的歧化反应:
2O2∙−+2H+→H2O2+1O2(2)
这一机制存在一个根本性的“50%效率天花板”——每2个电子从阴极转移,仅能产生1个¹O₂分子!在实际操作中,由于超氧自由基歧化的自旋统计因子限制和路径依赖性,产率可能更低。此外,阴极环境有利于¹O₂被还原回O₂•⁻,进一步降低了实际¹O₂产率。
本研究要回答的核心科学问题:能否通过一个全新的“串联”设计,彻底绕过超氧自由基歧化路径的限制,实现每个电子直接产生一个¹O₂分子?
全文速览
针对上述关键科学问题,上海交通大学张礼知教授团队么艳彩提出了一种电化学串联合成(ETS)策略,通过阴极选择性生成O₂•⁻ + 阳极快速氧化O₂•⁻为¹O₂的两步串联,实现了每个转移电子直接产生一个¹O₂分子,彻底突破了传统歧化路径50%的效率上限。
核心设计:
阴极(TiOₓ/Ti泡沫):富氧空位改性Ti泡沫,选择性将O₂还原为O₂•⁻(单电子ORR路径,电子转移数n≈1.0)。
阳极(Pt₁-TiOₓ/Ti泡沫):Ti基底上原子级分散的Pt单原子(Pt₁),通过Pt–OOH中间体将O₂•⁻氧化为¹O₂。
隔膜(表面碱化玻璃纤维):确保O₂•⁻在电极间无阻碍传输,同时抑制其分解。
流动反应器(优化流场):近零间隙流通式设计,强化O₂•⁻传质,实现O₂•⁻利用率>99%。
核心性能:
- 电子-¹O₂效率:>93%(突破50%理论极限)
- ¹O₂产率:510 μmol·L⁻¹·min⁻¹(远超已报道体系)
- 超氧自由基利用率:>99%
- 10次循环+8次O₂饱和循环:产率稳定
- 流动模式下20小时连续运行:性能保持
应用验证:
①三苯基膦氧化:转化率>95%,选择性96.2%,1小时内完成。
②青蒿素半合成:从二氢青蒿酸甲酯出发,44.5%分离产率(优于光化学~39%,与化学氧化~51%相当)。
③ LCA评估:ETS路线的全球变暖潜能值(GWP)与传统工业Sanofi工艺相当,远低于化学氧化和光化学路线。
④ E-factor(废物产生量):ETS为9.0,优于光化学(15.0)和化学氧化(13.6)。
机制阐明(多尺度原位光谱+DFT):
阴极过程:
- 原位红外:1099→1110 cm⁻¹的Ti–OO⁻特征峰红移,证明O₂•⁻在阴极生成并脱附。
- RRDE:电子转移数n≈1.0,证明单电子ORR路径。
- DFT:0.5 ML OH覆盖的TiOₓ表面将O₂→O₂•⁻的能垒降至0.56 eV(最佳“Goldilocks”吸附能-1.55 eV)。
阳极过程:
- 原位拉曼:915 cm⁻¹处Pt–OOH峰随电位升高而增强(Ar气氛下,氧源于H₂O电氧化);H₂¹⁸O同位素标记使Pt–OOH峰从915→868 cm⁻¹红移——确证Pt–OOH的氧源于水。
- 原位红外:外源O₂•⁻引入后,O₂•⁻信号(1062 cm⁻¹)逐渐减弱,Pt–OOH/Pt–OH信号增强——Pt–OOH氧化O₂•⁻为¹O₂。
- DFT:O₂•⁻→Pt–OOH的电子转移能垒仅0.98 eV;Pt–OOH在+1.2 eV处有未占据Pt–O轨道,可接受O₂•⁻的电子。
- 自旋选择性:Pt的强自旋-轨道耦合和部分填充5d轨道,实现自旋选择性的电子转移过程——将O₂•⁻(双自由基)氧化为¹O₂(单线态)。
完整串联机制:
阴极:O₂ + e⁻ → O₂•⁻(TiOₓ,单电子ORR)
阳极:Pt–OH + H₂O → Pt–OOH + 2H⁺ + 2e⁻(水氧化生成Pt–OOH)
阳极:Pt–OOH + O₂•⁻ → Pt–O + OH⁻ + ¹O₂(Pt–OOH氧化O₂•⁻为¹O₂)
阳极:Pt–O + OH⁻ → Pt–OOH + e⁻(Pt–OOH再生)
这项工作通过“电化学串联”设计,从根本上重新定义了¹O₂的生成路径,为可持续氧化制造开辟了全新范式。
文章亮点
- 彻底突破“50%效率天花板”:传统歧化路径2个电子产1个¹O₂,ETS串联路径1个电子产1个¹O₂——电子-¹O₂效率从50%跃升至>93%。
- “阴极产超氧+阳极转单线态”的串联设计:首次将超氧自由基(O₂•⁻)作为“可传输中间体”,在阴极生成后迅速传输至阳极氧化为¹O₂——绕过了超氧歧化路径。
- 原子级精度“双功能电极”设计:
- 阴极:氧空位TiOₓ/Ti泡沫 → 单电子ORR选择性(n≈1.0)
- 阳极:Pt单原子/TiOₓ → Pt–OOH介导O₂•⁻氧化(原子利用率100%)
- 多尺度原位光谱+DFT的完整机理证据链:原位红外(阴极O₂•⁻生成)、原位拉曼(阳极Pt–OOH形成与氧化)、同位素标记(Pt–OOH氧源于H₂O)、RRDE(n≈1.0)、EPR(¹O₂和O₂•⁻直接捕获)——从分子层面到器件层面,完整揭示了“电子→超氧→单线态”的能量转化链条。
- 合成应用价值:青蒿素半合成产率44.5%(接近工业化学氧化法),LCA显示ETS路线GWP与传统工业Sanofi工艺相当——电化学方法首次在复杂药物合成中展现出与工业工艺竞争的环境可持续性。
图文解析
Scheme 1 | 传统路径 vs 串联路径的概念对比
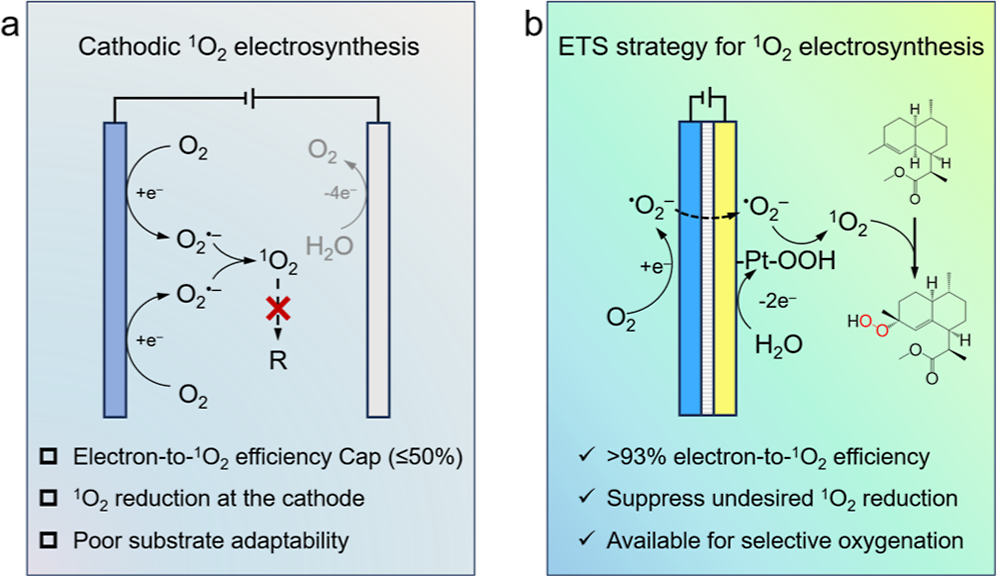
Scheme 1a(传统阴极主导路径):
- O₂在阴极接受1个电子 → O₂•⁻
- 2个O₂•⁻通过歧化反应(2O₂•⁻ + 2H⁺ → H₂O₂ + ¹O₂)产生1个¹O₂
- 2个电子 → 1个¹O₂ → 效率上限50%
- 此外,阴极环境有利于¹O₂被还原回O₂•⁻,进一步降低产率。
Scheme 1b(本工作串联路径):
- 阴极(TiOₓ):O₂ + e⁻ → O₂•⁻(选择性单电子ORR)
- O₂•⁻迅速传输至阳极(Pt₁-TiOₓ)
- 阳极(Pt₁-TiOₓ):O₂•⁻ → ¹O₂ + e⁻(O₂•⁻被氧化为¹O₂)
- 1个电子 → 1个¹O₂ → 效率>93%
- 核心创新:将O₂•⁻作为可传输中间体,在阳极实现其氧化为¹O₂,彻底绕过了歧化路径。
图1 | Pt₁-TiOₓ阳极的原子级表征
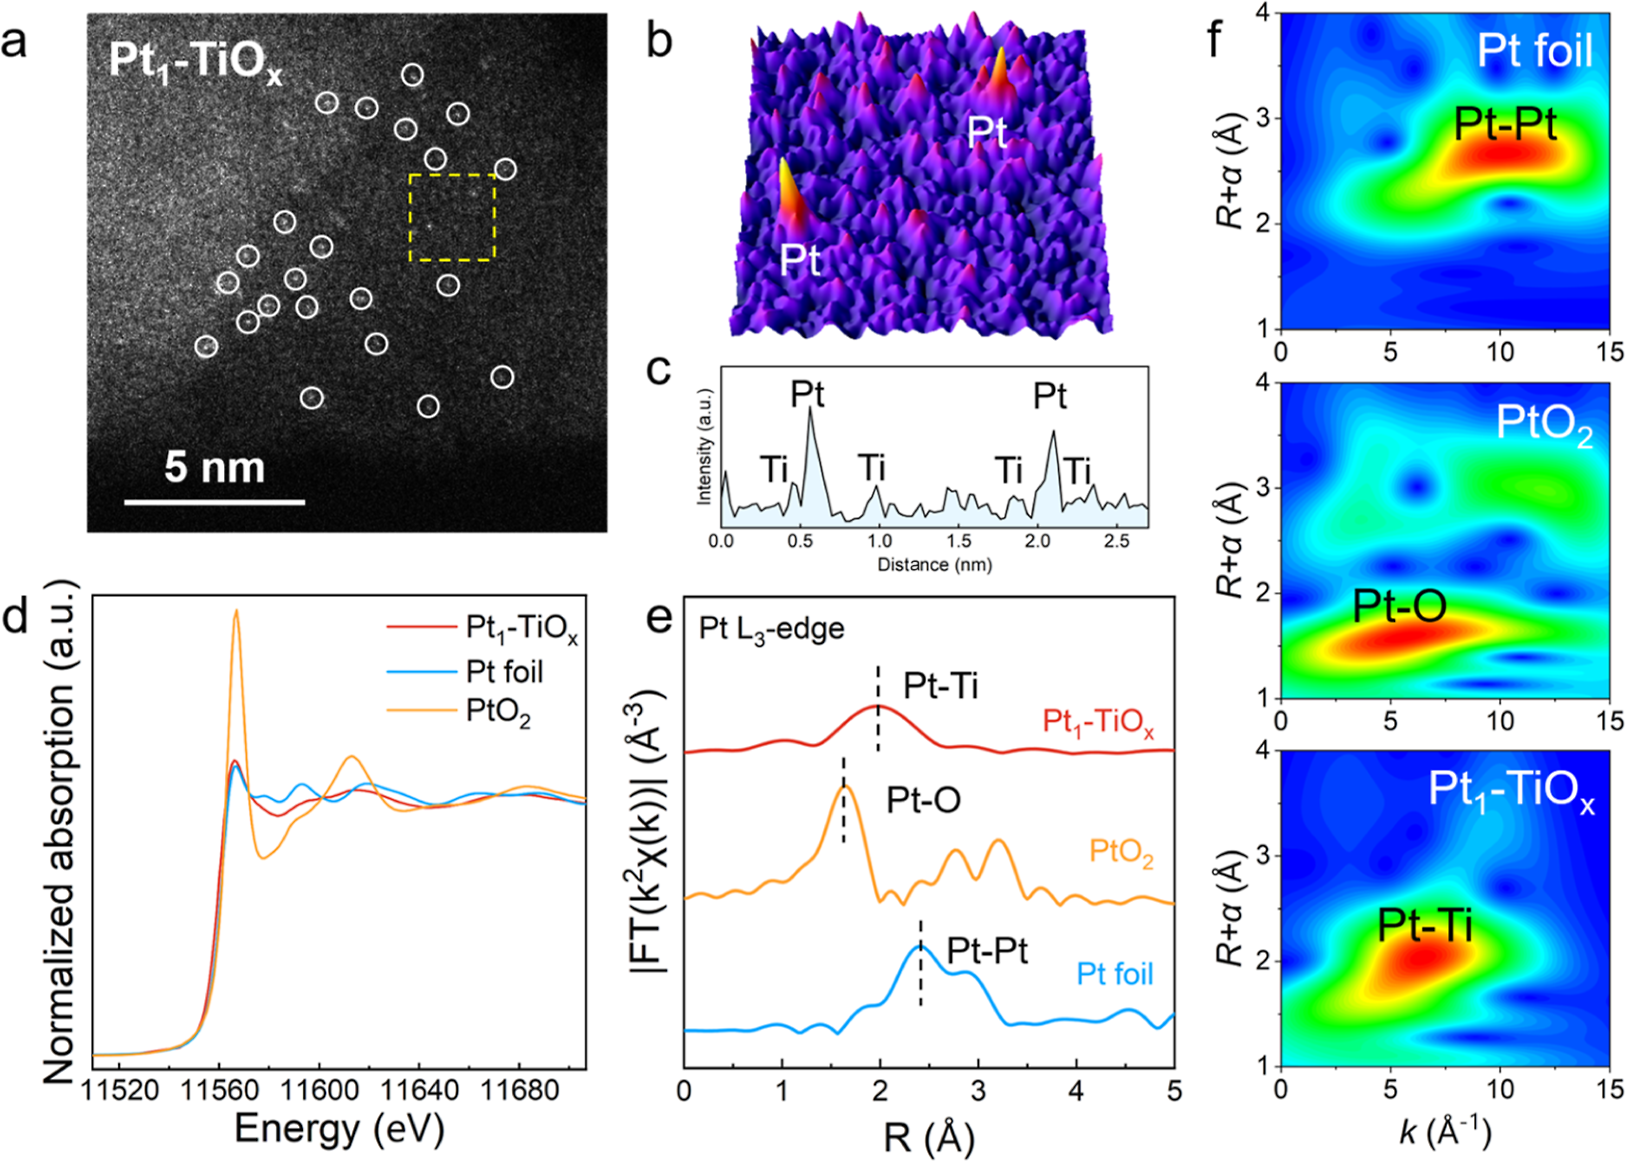
图1a:AC-HAADF-STEM——单个分散的白点对应于Pt单原子(箭头标注),均匀分布在TiOₓ表面,无Pt团簇或纳米颗粒。
图1b–c:3D强度分布和线扫强度曲线——Pt原子位置的亮度对比度相对于相邻Ti原子显著增强,确证了Pt的原子级分散。
图1d:XANES Pt L₃-edge——Pt₁-TiOₓ的白线峰强度介于Pt foil和PtO₂之间,平均氧化态为+0.2(XPS证实,图S5–S8)——正电荷Pt,有利于自旋选择性的电子转移。
图1e:FT-EXAFS——主峰在2.0 Å(Pt–Ti配位),无Pt–O峰(1.6 Å)和Pt–Pt峰(2.4 Å) ——确证Pt以单原子形式存在,无Pt或PtO₂纳米颗粒/团簇。定量拟合得每个Pt原子与约3个Ti原子配位。
图1f:WT-EXAFS——Pt₁-TiOₓ的主峰位于6.4 Å⁻¹(Pt–Ti),不同于PtO₂的Pt–O(5.7 Å⁻¹)和Pt foil的Pt–Pt(10.1 Å⁻¹)——进一步确证了Pt–Ti配位构型。
补充图S1–S4:EPR证实TiOₓ中氧空位(g=2.003)和Ti³⁺(g=1.983)的存在;Pt负载后这些信号减弱——氧空位/缺陷位点通过强金属-载体相互作用(SMSI)锚定了Pt单原子。
图2 | ¹O₂电合成性能
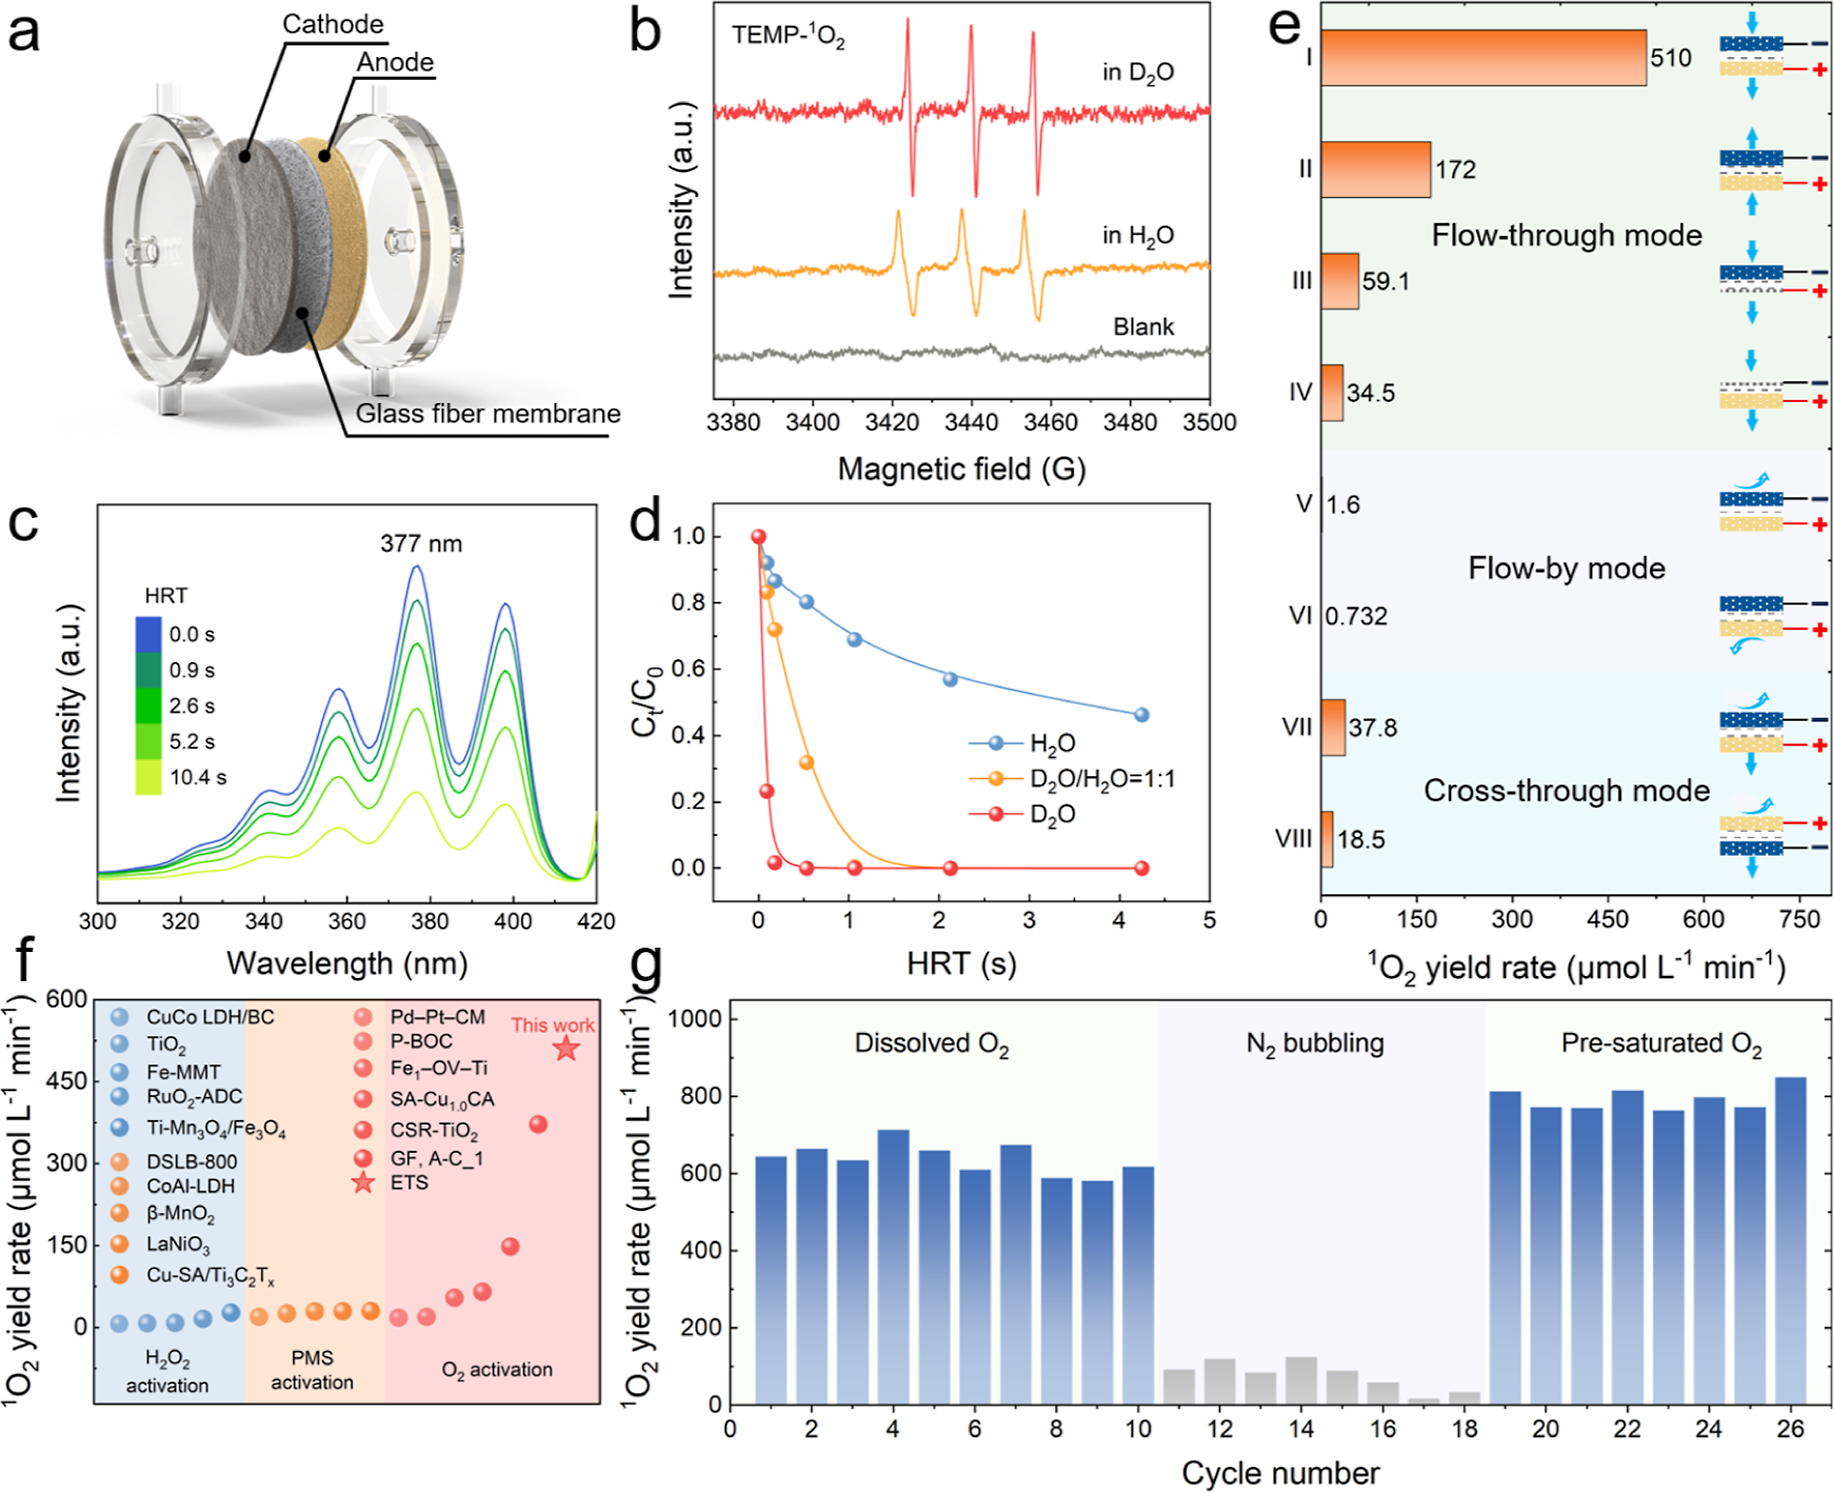
图2a:流通式反应器示意图——阴极(TiOₓ,蓝色)和阳极(Pt₁-TiOₓ,黄色)由玻璃纤维隔膜分隔,液体可垂直穿过电极(flow-through模式),强化O₂•⁻传质。
图2b:EPR(TEMP捕获) ——在D₂O中观察到1:1:1三重峰(TEMP-¹O₂加合物TEMPO),D₂O中信号强度远高于H₂O(¹O₂在D₂O中寿命68 μs vs H₂O中3.5 μs),确证了¹O₂的生成。无电压时无信号——排除自发¹O₂形成。
图2c:ABDA荧光探针——ABDA与¹O₂发生选择性Diels-Alder[4+2]环加成,荧光强度快速下降,证实¹O₂生成。
图2d:FFA降解曲线(溶剂同位素效应) ——FFA在D₂O中的降解速率显著快于H₂O,进一步确证¹O₂是FFA降解的主要活性物种。N₂气氛下FFA降解可忽略(图S12),排除直接阳极氧化。
图2e:不同流动模式下的¹O₂产率:
- Flow-through(流通式):510 μmol·L⁻¹·min⁻¹(最高)
- Cross-flow(交叉流):37.8 μmol·L⁻¹·min⁻¹
- Flow-by(旁流式):1.6 μmol·L⁻¹·min⁻¹
- 差异原因:Flow-through模式最大化了O₂•⁻从阴极到阳极的传输效率,是实现高效串联的关键。
图2f:与已报道¹O₂生成体系的对比——ETS系统的产率远超目前所有已报道的¹O₂生成方法(详细对比见表S2)。
图2g:循环稳定性:
- 10次连续循环:¹O₂产率几乎不变。
- 后续8次O₂饱和循环:产率>764 μmol·L⁻¹·min⁻¹。
- N₂饱和电解质:无¹O₂检出——确证O₂是¹O₂的唯一氧源。
图3 | 串联机制的多尺度原位光谱+DFT解析
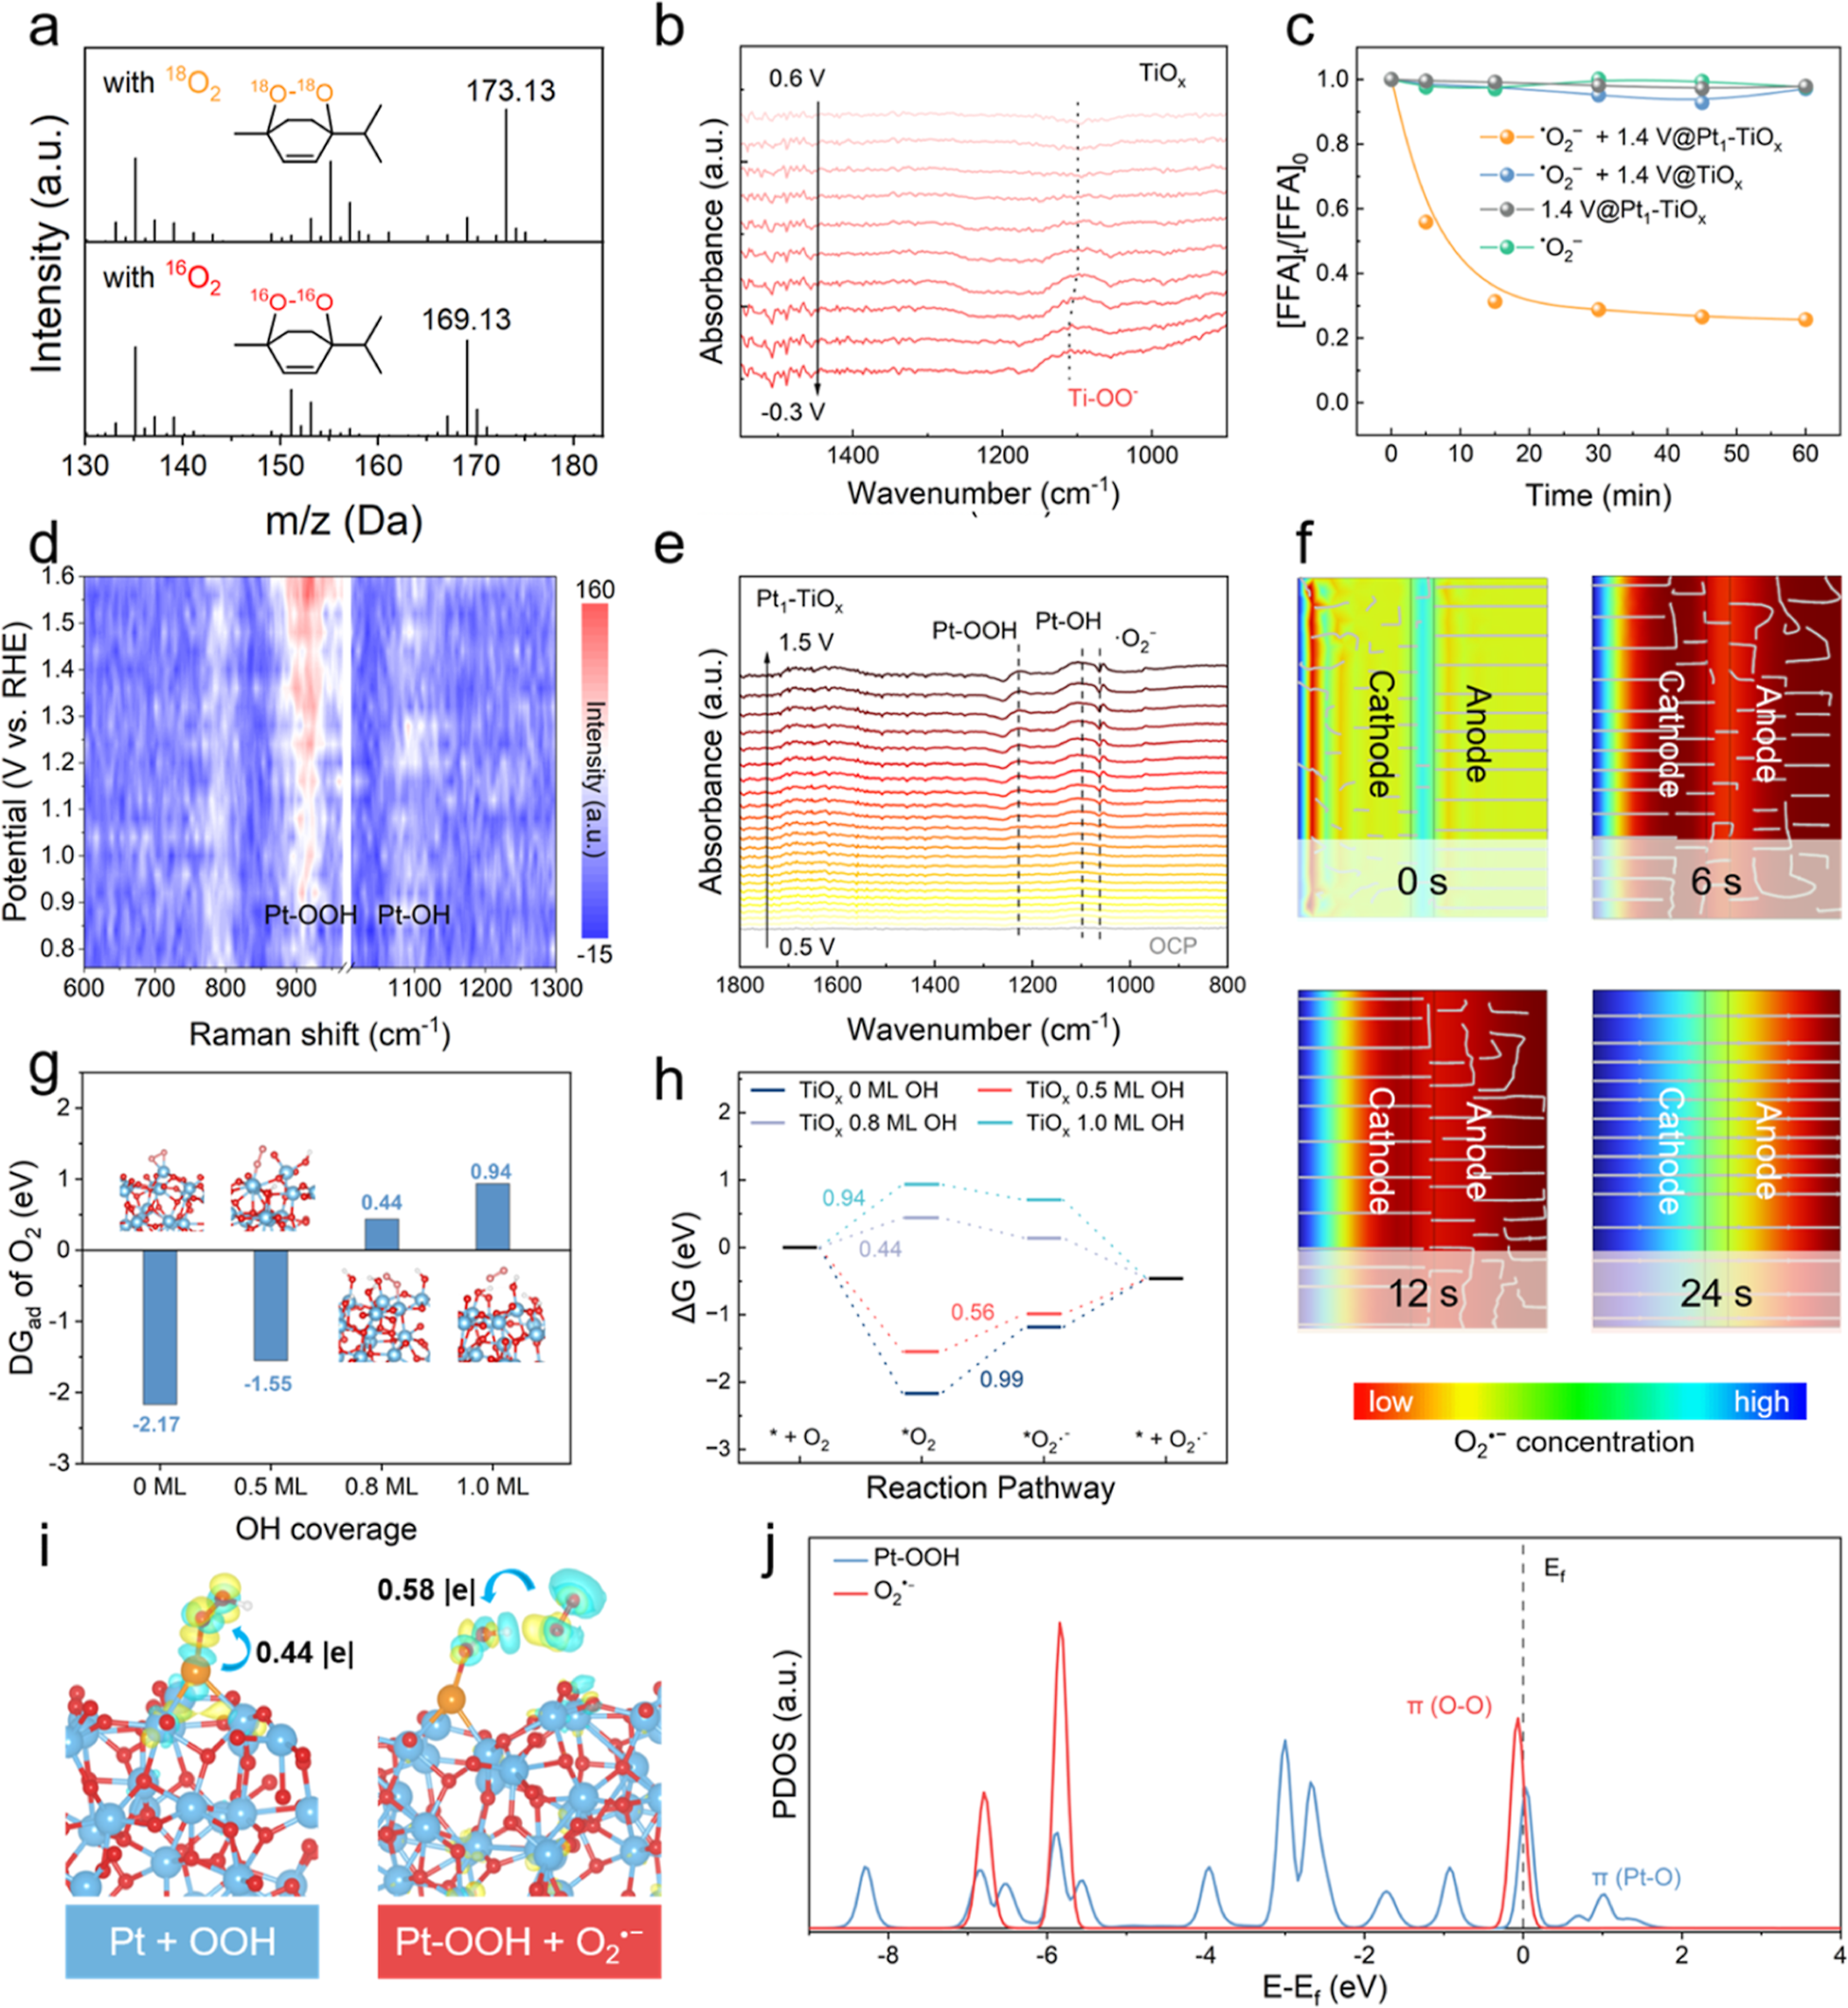
图3a:同位素标记实验(α-萜品烯环氧化):
- ¹⁶O₂进料 → 产物m/z=168.1(仅含¹⁶O)
- ¹⁸O₂进料 → 产物m/z=172.1(仅含¹⁸O)
- 确证进料O₂是¹O₂的唯一氧源。
图3b:阴极原位红外(TiOₓ,O₂饱和):
- 随电位从0.6 V负移至-0.3 V vs RHE,1099 cm⁻¹处Ti–OO⁻峰出现并红移至1110 cm⁻¹(Ti–O键减弱,促进O₂•⁻脱附)。
- 无H₂O₂峰(~1380 cm⁻¹) ——确证了TiOₓ对单电子ORR路径的高选择性。
- H₂O₂和·OH的产量相对于O₂•⁻极低(图S16)。
补充图S17:RRDE——K-L拟合得电子转移数n≈1.0(-0.2 V vs RHE),确认了单电子ORR路径。
图3c:阳极¹O₂生成(外源O₂•⁻供给,XO-黄嘌呤体系):
- Pt₁-TiOₓ + 1.4 V vs RHE:显著¹O₂生成。
- TiOₓ + 1.4 V:无¹O₂。
- Pt₁-TiOₓ + 开路:无¹O₂。
- 结论:Pt单原子和氧化电位对O₂•⁻→¹O₂的转化均不可或缺。
图S21:CO毒化实验——CO选择性阻断Pt单原子位点后,¹O₂生成显著抑制 → Pt原子是催化活性中心。
图S22:外源H₂O₂加入阳极液未能生成¹O₂ → 排除Haber-Weiss或类Fenton路径。
图S23:SOD(超氧化物歧化酶)加入后TEMP-¹O₂信号显著抑制;CAT(过氧化氢酶)或H₂O₂加入后无抑制 → O₂•⁻是阳极生成¹O₂的必需前驱体,而非H₂O₂。
图3d:阳极原位拉曼(Pt₁-TiOₓ,Ar气氛):
- 随电位从0.75 V升至1.6 V,915 cm⁻¹处Pt–OOH峰出现并增强。
- 1090–1110 cm⁻¹处Pt–OH峰强度不变。
- H₂¹⁸O同位素标记(图S24):Pt–OOH峰从915→868 cm⁻¹红移(表S3)——确证Pt–OOH的氧源于H₂O电氧化,而非O₂或O₂•⁻。
图3e:阳极原位红外(外源O₂•⁻引入):
- 随电位升高,1228 cm⁻¹处Pt–OOH峰和1070–1130 cm⁻¹处Pt–OH峰逐渐出现。
- O₂•⁻信号(1062 cm⁻¹)逐渐减弱——Pt–OOH中间体氧化消耗了O₂•⁻。
图3f:有限元分析(FEA)流场模拟:
- 优化条件下,0.4分钟内建立稳态流场,阳极界面O₂•⁻浓度是1/10最优流速时的1.4倍。
- O₂•⁻→¹O₂转化效率>90%。
- 过高流速:湍流、涡旋中心向出口迁移 → 利用效率降至47%。
图3g–h:阴极DFT(TiOₓ):
- OH覆盖度优化:0.5 ML的平均形成能最低(-0.45 eV),O₂吸附能为“Goldilocks”值-1.55 eV。
- 反应路径:0.5 ML OH覆盖表面将PDS(O₂→O₂•⁻)能垒降至0.56 eV——最有利于O₂•⁻生成。
图3i–j:阳极DFT(Pt₁-TiOₓ):
- 电荷密度差:O₂•⁻向Pt–OOH发生电子转移,形成¹O₂。电子迁移能垒0.98 eV——显著低于*OOH形成能垒。
- PDOS:Pt–OOH在+1.2 eV处有未占据Pt–O轨道(可接受电子)——与O₂•⁻的HOMO能级匹配,实现电子转移。
完整串联机制总结(eqs 3–6):
|
步骤 |
电极 |
反应 |
关键物种 |
|
① |
阴极(TiOₓ) |
O₂ + e⁻ → O₂•⁻ |
Ti–OO⁻(原位红外1099–1110 cm⁻¹) |
|
② |
阳极(Pt₁-TiOₓ) |
Pt–OH + H₂O → Pt–OOH + 2H⁺ + 2e⁻ |
Pt–OOH(原位拉曼915 cm⁻¹) |
|
③ |
阳极(Pt₁-TiOₓ) |
Pt–OOH + O₂•⁻ → Pt–O + OH⁻ + ¹O₂ |
¹O₂(EPR TEMPO,ABDA,FFA) |
|
④ |
阳极(Pt₁-TiOₓ) |
Pt–O + OH⁻ → Pt–OOH + e⁻ |
Pt–OOH再生 |
净反应:O₂ → ¹O₂(每转移1个电子产生1个¹O₂)
图4 | 合成应用:膦氧化与青蒿素半合成
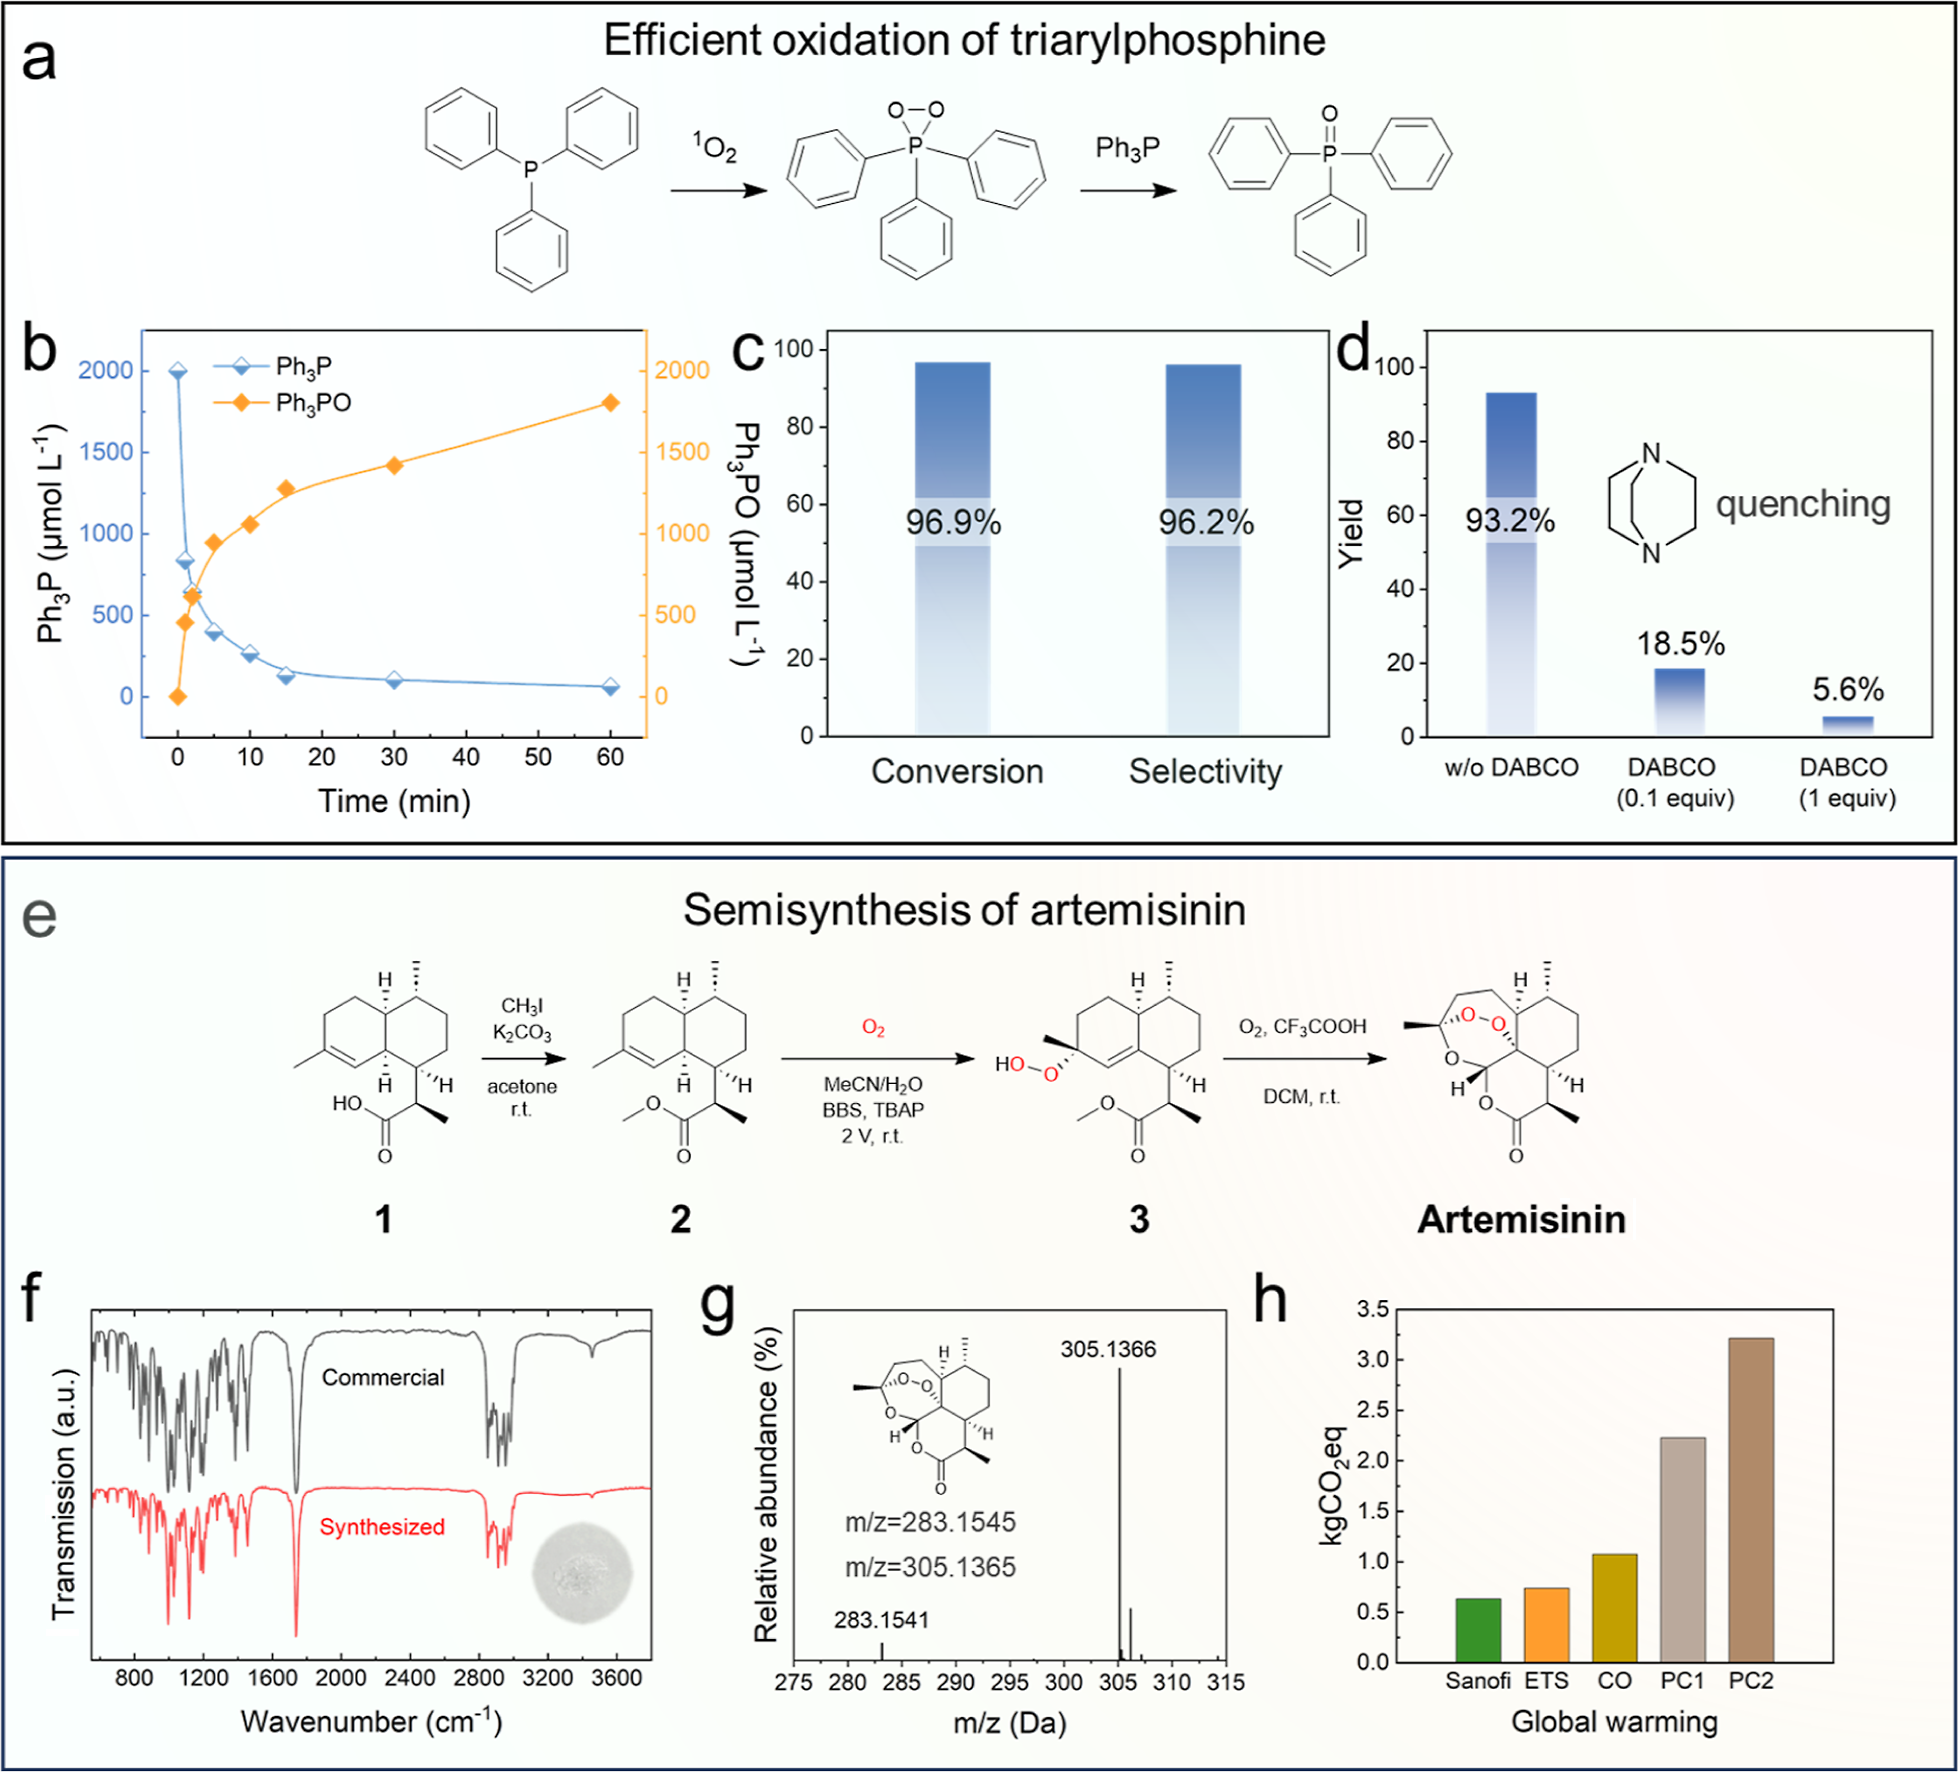
图4a–c:三苯基膦氧化:
- ETS flow-through条件下,1小时内转化率>95%,选择性96.2%(图4b–c)。
- DABCO(¹O₂物理淬灭剂)加入后(图4d):产物产率降至5.6% ——确证¹O₂是氧化路径的主要贡献者。
- 体系兼容乙腈共溶剂(防止底物沉淀),不牺牲¹O₂产率(图S38–S39)。
图4e:青蒿素半合成:
- 起始物:二氢青蒿酸 → 甲酯化 → ETS体系氧化 → 酸介导环化 → 青蒿素
- 分离产率:44.5%
- 对比:光化学法~39%,化学氧化法~51%(图4h)
- ETS法在产率上已接近工业化学法,且环境可持续性显著更优。
图4f:FT-IR——合成青蒿素与商业青蒿素的FT-IR光谱完全一致,确认产物结构。
图4g:HRMS——m/z = 283.1543 [M+H]⁺,与青蒿素分子式C₁₅H₂₂O₅(理论283.1545)完全吻合。
图4h:LCA(全球变暖潜能值GWP):
- ETS路线:GWP与传统工业Sanofi工艺相当(最低区间)。
- 化学氧化:GWP显著高于ETS。
- 光化学方法:GWP介于ETS和化学氧化之间(但产率更低)。
- ETS的电化学方法在环境可持续性上展现出与工业工艺竞争的巨大潜力。
E-factor(废物产生量):ETS为9.0,优于光化学(15.0)和化学氧化(13.6)——废物更少,过程更绿色。
总结与展望
本研究通过电化学串联合成(ETS)策略,从根本上重新设计了¹O₂的生成路径——从传统“2个电子→1个¹O₂”的歧化路径跃迁到“1个电子→1个¹O₂”的串联路径,突破50%效率上限,实现了>93%的电子-¹O₂效率。
核心创新可概括为“三步串联”:
|
步骤 |
场所 |
反应 |
关键物种/证据 |
|
Step 1 |
阴极(TiOₓ/Ti泡沫) |
O₂ + e⁻ → O₂•⁻(选择性单电子ORR) |
原位红外(Ti–OO⁻,1099→1110 cm⁻¹);RRDE(n≈1.0);DFT(0.56 eV能垒) |
|
Step 2 |
阳极(Pt₁-TiOₓ/Ti泡沫) |
H₂O → Pt–OOH(水氧化生成活性中间体) |
原位拉曼(Pt–OOH,915 cm⁻¹);H₂¹⁸O同位素红移(915→868 cm⁻¹) |
|
Step 3 |
阳极(Pt₁-TiOₓ/Ti泡沫) |
Pt–OOH + O₂•⁻ → ¹O₂(Pt–OOH氧化超氧) |
原位红外(O₂•⁻消耗,Pt–OOH生成);DFT(0.98 eV能垒,+1.2 eV未占据轨道) |
“50%→93%”的跨越源自三个层面的突破:
①路径层面:从“歧化路径”(2O₂•⁻ + 2H⁺ → H₂O₂ + ¹O₂)到“串联路径”(阴极产O₂•⁻ + 阳极氧化为¹O₂)——从根本上消除了2个电子换1个¹O₂的化学计量限制。
②材料层面:
- 阴极TiOₓ:氧空位调控OH覆盖度(0.5 ML最优),O₂吸附能“Goldilocks”值-1.55 eV,O₂→O₂•⁻能垒仅0.56 eV——选择性单电子ORR。
- 阳极Pt₁-TiOₓ:Pt单原子分散(原子利用率100%),Pt–OOH活性中间体(+1.2 eV未占据轨道),自旋-轨道耦合实现自旋选择性的电子转移——将O₂•⁻(双自由基)氧化为¹O₂(单线态)。
③传质层面:流通式反应器 + 优化流场(30 μm孔径,5.13 L·m⁻²·s⁻¹通量) → O₂•⁻利用效率>99% → 阳极界面O₂•⁻浓度提升1.4倍。
合成应用与可持续性:
|
应用/指标 |
ETS方法 |
光化学 |
化学氧化 |
工业Sanofi |
|
青蒿素产率 |
44.5% |
~39% |
~51% |
~50% |
|
E-factor |
9.0 |
15.0 |
13.6 |
- |
|
GWP(LCA) |
与工业工艺相当 |
较高 |
较高 |
基准 |
研究意义:
①对电化学合成的范式贡献:传统电化学¹O₂生成长期受限于“超氧歧化路径”的效率天花板。本研究证明通过“阴极-阳极串联”设计,可将O₂•⁻作为可传输的“能量载体”,在阳极完成其高效转化——这为其他“受限于中间体反应路径”的电化学过程提供了全新思路。
②对单原子催化的拓展:Pt₁-TiOₓ阳极的Pt–OOH中间体首次被确证为O₂•⁻氧化的活性物种——单原子催化剂不仅是ORR/OER的活性中心,还可作为“中间体转化器”参与串联反应。
③对绿色制药的推动:青蒿素半合成44.5%产率(接近工业化学法)结合LCA验证的低GWP,使电化学方法首次在复杂药物合成中展现出与工业工艺竞争的环境与经济可行性。
未来方向:
- 规模化放大:从实验室流通式反应器向工业级电化学模块过渡。
- 拓展底物范围:探索ETS平台在更多¹O₂介导的氧化反应中的应用(如烯烃环氧化、硫醚氧化、C–H键氧化等)。
- 催化剂寿命与稳定性优化:进一步延长Pt₁-TiOₓ阳极在长期运行中的稳定性。
- 能量效率优化:降低槽压(目前2.0 V),提高能量效率。
- 与其他绿色技术耦合:将ETS与光伏/风电耦合,实现真正可持续的“绿色电力→绿色氧化”制造。
转自https://mp.weixin.qq.com/s/gME_CMM42hMeQIRPdgZKvw